一类医疗器械产品备案公示 流程、要点与合规指南
随着我国医疗器械监管体系的不断完善,一类医疗器械的备案管理已成为确保产品安全有效、维护市场秩序的重要环节。对于医疗器械生产企业而言,顺利完成产品备案并依法进行公示,既是市场准入的前提,也是企业合规经营的基础。本文将系统介绍一类医疗器械产品备案公示的相关知识,包括备案范围、办理流程、公示内容以及常见问题,为企业提供一份实用的合规指南。
一、什么是一类医疗器械?
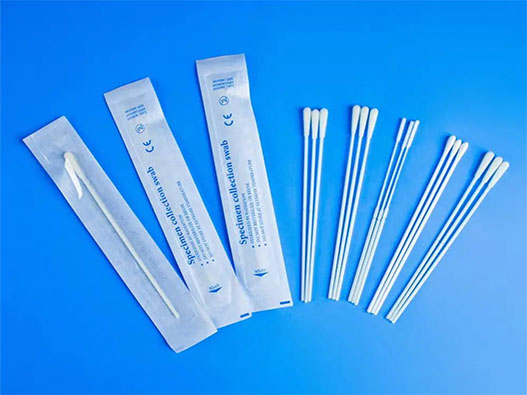
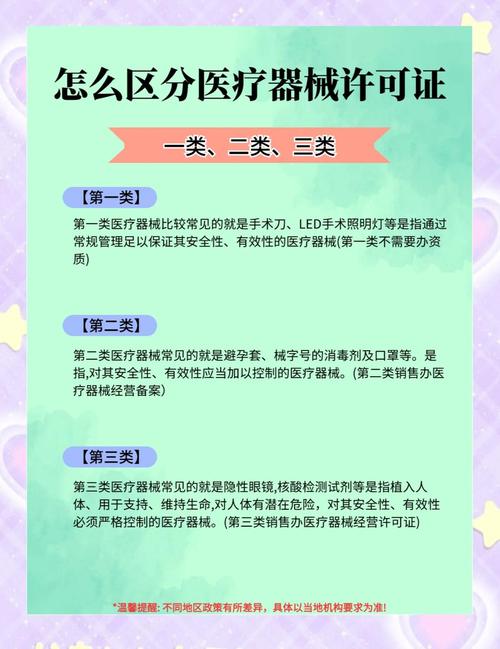
根据《医疗器械监督管理条例》,医疗器械按照风险程度由低到高分为三类。一类医疗器械是指通过常规管理足以保证其安全性、有效性的医疗器械,风险程度最低。常见的一类医疗器械包括:医用棉签、纱布绷带、手动病床、医用冰袋、听诊器、叩诊锤、基础外科手术器械等。
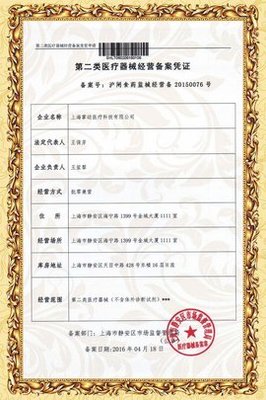
一类医疗器械实行产品备案管理,而非注册管理。这意味着企业无需经过严格的注册审评程序,只需向所在地设区的市级药品监督管理部门提交备案资料,取得备案凭证后即可生产销售。
二、一类医疗器械产品备案公示的法律依据
备案公示制度的核心法律依据包括:
- 《医疗器械监督管理条例》(国务院令第739号)
- 《医疗器械注册与备案管理办法》(国家市场监督管理总局令第47号)
- 《总局关于发布医疗器械分类目录的公告》(2017年第104号)
- 各省、自治区、直辖市药品监督管理部门发布的相关实施细则
根据规定,药品监督管理部门应当自收到备案资料之日起5个工作日内,将备案信息在网站上予以公示。公示的目的是向社会公开备案产品信息,便于公众查询和监督。
三、一类医疗器械产品备案的办理流程
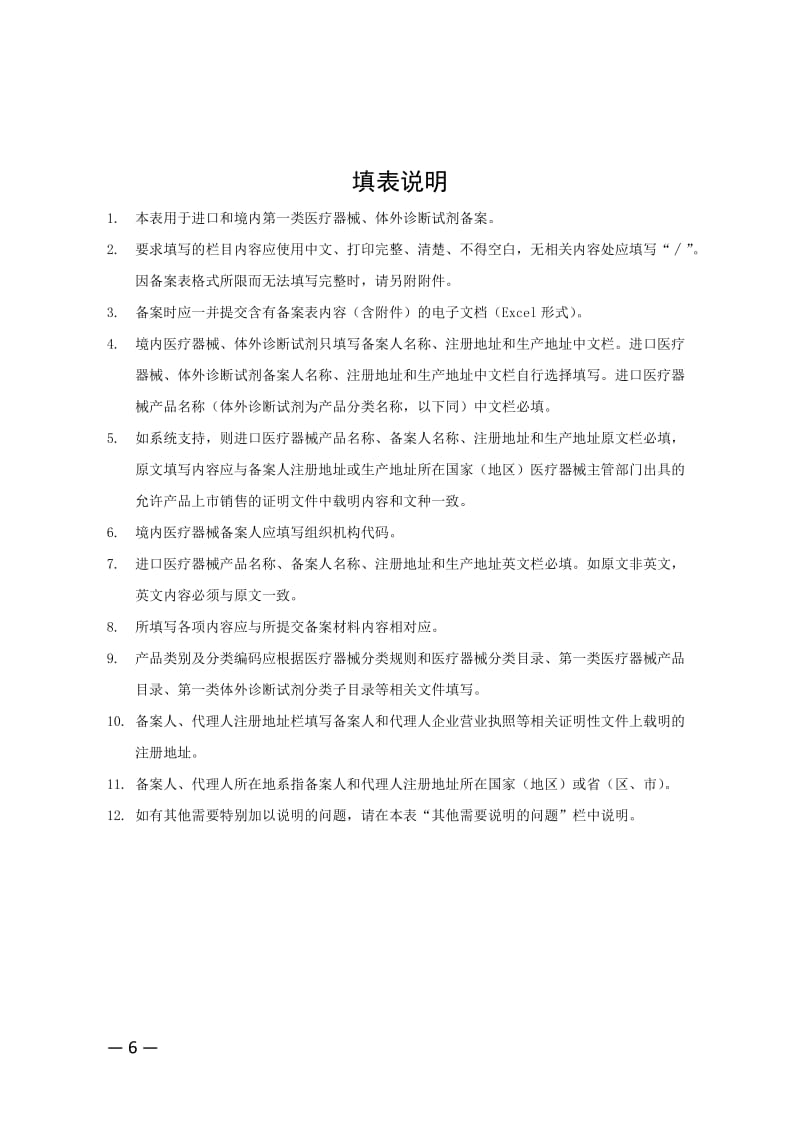
1. 确定产品分类
企业首先需依据《医疗器械分类目录》判断产品是否属于一类医疗器械。若无法确定,可申请分类界定。
2. 准备备案资料
备案资料通常包括:
- 备案申请表
- 产品技术要求
- 产品检验报告(可由企业自检或委托有资质的检验机构出具)
- 临床评价资料(部分产品可免于临床评价)
- 产品说明书及标签样稿
- 生产制造信息
- 营业执照复印件
- 法定代表人及联系人信息
3. 提交备案
企业通过所在地省级药品监督管理部门的在线备案系统提交电子资料,或到窗口提交纸质资料。目前多数省份已实现全程网办。
4. 备案公示
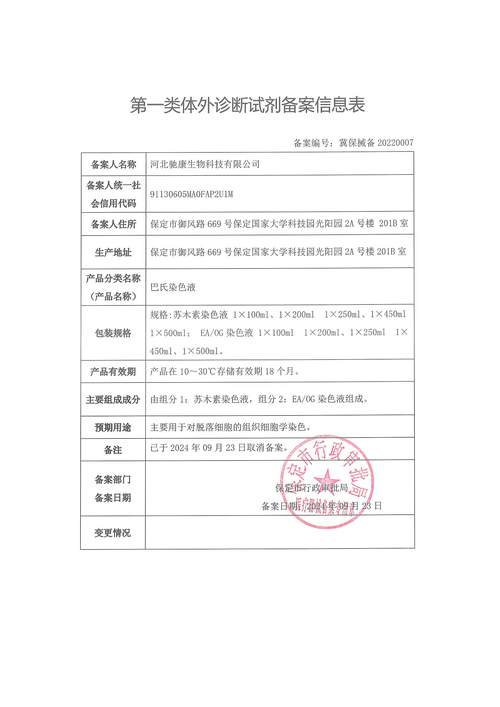
药品监督管理部门对备案资料进行形式审查,符合要求的予以备案,并在官方网站公示备案信息。公示内容包括:备案号、产品名称、型号规格、生产单位、备案日期等。
5. 变更与取消
若备案信息发生变化(如产品名称、型号规格、生产地址等),企业应及时办理变更备案。若产品不再生产,应主动取消备案。
四、备案公示的内容与查询方式
备案公示信息通常包括:
- 备案人名称
- 备案人住所
- 生产地址
- 产品名称
- 型号、规格
- 产品描述
- 预期用途
- 备案号
- 备案日期
- 产品技术要求编号
公众可通过国家药品监督管理局官网或各省级药品监督管理局官网的“医疗器械备案”栏目查询。输入产品名称、备案号或企业名称即可获取相关信息。
五、备案公示的常见问题与注意事项
1. 备案不等于注册
备案凭证不代表药品监督管理部门对产品安全有效的认可,企业仍需对产品质量负责。
2. 资料真实性责任
备案资料实行告知性备案,企业应对资料的真实性、完整性负责。若提供虚假资料,将承担法律责任。
3. 公示信息有误怎么办?
若发现公示信息与实际情况不符,企业可向备案部门申请更正。公众也可向监管部门反映。
4. 跨省生产如何备案?
医疗器械生产备案实行属地管理。企业应在生产所在地办理备案。跨省委托生产的,需分别办理。
5. 备案后监管
备案后,药品监督管理部门将加强事中事后监管,通过飞行检查、监督抽验等方式确保产品合规。
六、
一类医疗器械产品备案公示制度是“放管服”改革在医疗器械领域的具体体现,既降低了企业准入门槛,又强化了社会监督。企业应充分了解备案要求,规范准备资料,及时办理备案与变更,确保产品合法上市。公众可通过公示信息查询产品备案情况,保障自身权益。随着监管政策的不断优化,一类医疗器械备案将更加便捷高效,为行业发展营造良好环境。
注:本文内容依据现行法规整理,具体办理请以当地药品监督管理部门最新要求为准。
如若转载,请注明出处:http://www.microimagebiotech.com/product/51.html
更新时间:2026-10-04 14:20:52